El diseño de embalaje para dispositivos médicos debe comenzar antes de seleccionar una bolsa, una bandeja o un material de tapa. El embalaje debe considerarse como un sistema completo que incluye el dispositivo, los materiales, el proceso de sellado, el método de esterilización, el entorno de distribución, los requisitos de apertura y el plan de validación.
Cuando estos requisitos están incompletos, el proyecto puede pasar demasiado pronto a la fase de muestreo. Esto suele provocar cambios repetidos de tamaño, comparaciones de materiales inadecuados, requisitos de sellado poco claros o planes de ensayo que no representan el envase final. Una revisión estructurada de los requisitos de diseño ayuda a la empresa de dispositivos médicos, al proveedor de embalaje, al socio de fabricación y al laboratorio de ensayos a trabajar con los mismos criterios.
Esta guía explica los principales requisitos que deben definirse e incluye una lista práctica de requisitos de diseño de embalaje para dispositivos médicos para las primeras conversaciones del proyecto.
IMPORTANTE: Esta lista sirve para recopilar requisitos y facilitar la comunicación con los proveedores. No sustituye la gestión de riesgos específica del dispositivo, la revisión reglamentaria, la validación del embalaje ni los ensayos realizados por un laboratorio cualificado.
¿Qué son los requisitos de diseño del embalaje para dispositivos médicos?
Los requisitos de diseño son las condiciones documentadas que debe cumplir el sistema de embalaje. Traducen las necesidades del dispositivo, el proceso de esterilización, los usuarios, la cadena de suministro y el mercado de destino en requisitos de embalaje medibles o verificables.
Los requisitos útiles deben ser lo bastante específicos para orientar la selección de materiales, las dimensiones del envase, el desarrollo del sellado, el muestreo y la planificación de la validación. Una frase como «la bolsa debe ser resistente» resulta difícil de evaluar. Un requisito más claro identifica el origen del riesgo y el rendimiento esperado, por ejemplo, la protección contra la perforación causada por una característica determinada del dispositivo durante el ciclo de distribución previsto.
Los requisitos también deben conservar su trazabilidad. Cuando cambian el dispositivo, el ciclo de esterilización, el proveedor, el material, el proceso de sellado o la ruta de distribución, el equipo debe poder identificar qué requisitos y actividades de validación necesitan revisarse.
1. Definir el dispositivo y los riesgos para el embalaje
Comience por el dispositivo, no por el material de embalaje. Registre las dimensiones, el peso, la geometría y la configuración del dispositivo en el momento del envasado. Identifique bordes afilados, puntas, bisagras, componentes pesados o zonas que puedan desgastar, estirar o perforar el envase.
Confirme si el dispositivo se envasa individualmente o como parte de un kit. Incluya tapas, retenedores, bandejas, fundas protectoras, instrucciones y accesorios que se colocarán dentro del envase. Si el dispositivo puede moverse durante el transporte, el diseño puede requerir sujeción, amortiguación o una bandeja conformada, en lugar de depender únicamente de una bolsa flexible.
Preguntas que deben definirse:
- ¿Cuáles son las dimensiones máximas y el peso del dispositivo?
- ¿Tiene elementos afilados, rígidos, pesados o móviles?
- ¿Requiere una orientación o sujeción determinada?
- ¿Podría dañar la barrera estéril durante la manipulación o distribución?
- ¿Es seco o sensible a la humedad, la luz o el oxígeno?
- ¿La configuración final contiene un solo dispositivo, varios componentes o un kit de procedimiento?
2. Confirmar el método y las condiciones de esterilización
El método de esterilización previsto debe conocerse antes de finalizar la estructura del material. El vapor, el óxido de etileno, la irradiación y otros procesos exponen los materiales y sellos a condiciones diferentes.
No registre únicamente el nombre del método. Cuando sea posible, incluya el intervalo del proceso, el número de exposiciones y cualquier procesamiento repetido previsto durante la validación o manipulación. Debe revisarse la compatibilidad de materiales, tintas, adhesivos, recubrimientos y sellos con el proceso previsto.
El equipo debe confirmar:
- Método de esterilización previsto
- Intervalo del proceso y condiciones de exposición
- Número de exposiciones que deben considerarse
- Necesidad de una barrera microbiana transpirable
- Posibles efectos sobre el color, la fragilidad, la estabilidad dimensional, el sellado o la apertura
- Si la esterilización se realizará antes o después del embalaje secundario final
3. Seleccionar el sistema de embalaje, no solo un material
El embalaje puede incluir un sistema de barrera estéril preformado, un embalaje protector y un embalaje de distribución. Estos componentes deben revisarse conjuntamente.
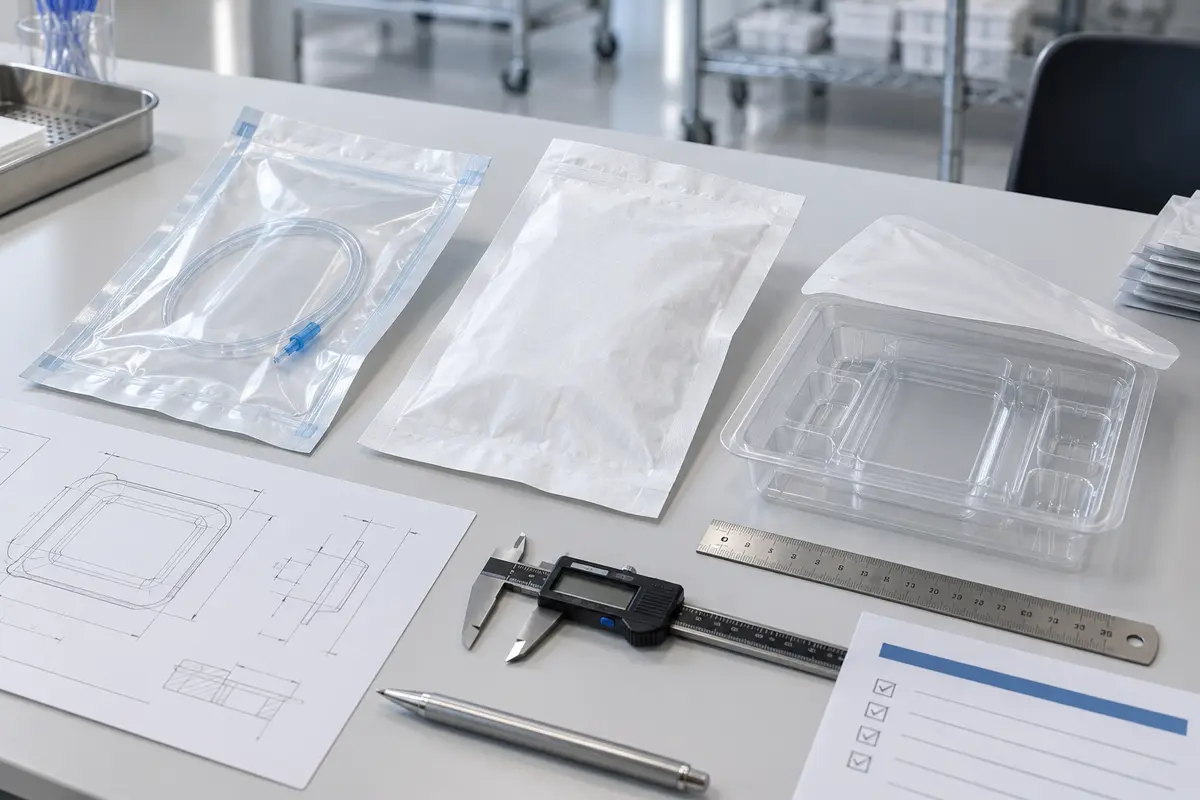
Entre los formatos posibles se incluyen bolsas y rollos de esterilización, embalajes médicos de Tyvek®, bolsas con cabecera, bandejas blíster médicas con tapa compatible, bolsas de alta barrera y embalajes secundarios protectores. La elección depende de la geometría del dispositivo, las necesidades de barrera, el método de esterilización, los riesgos de manipulación y los requisitos de apertura.
El análisis de materiales debe identificar la estructura completa, incluida la lámina porosa o no porosa, la capa sellante, la construcción de la película y, cuando corresponda, el recubrimiento o adhesivo. En los envases conformados, el material de la bandeja, la cavidad, la pestaña y la interfaz con la tapa deben funcionar como un sistema.
Para una explicación más amplia sobre la selección de materiales, la integridad del envase y las funciones de la barrera estéril, consulte nuestra guía sobre embalaje con barrera estéril para dispositivos médicos.
Revise:
- Formato de la barrera estéril primaria
- Embalaje protector o secundario
- Grado del material y estructura multicapa completa
- Transpirabilidad o barrera ambiental requerida
- Requisitos de visibilidad
- Riesgos de perforación, abrasión y agrietamiento por flexión
- Compatibilidad entre bandeja y tapa
- Disponibilidad de especificaciones y documentación técnica pertinente
4. Establecer las dimensiones y el ajuste del producto
Las dimensiones deben proporcionar espacio suficiente para la carga, el sellado y la apertura, sin permitir un movimiento excesivo. El área interior útil se ve afectada por el ancho del sello, la zona de cabecera, el chevrón u otras características de apertura y las tolerancias de fabricación.
En una bolsa, confirme si las dimensiones indicadas son interiores o exteriores. En una bandeja, los planos deben definir la cavidad, los radios, la pestaña, los rebajes, la holgura del producto y los elementos de sujeción. Cuando el ajuste o el riesgo de perforación sea crítico, las muestras deben revisarse con la configuración real del dispositivo.
Requisitos útiles:
- Dimensiones máximas y tolerancias del dispositivo
- Dimensiones interiores necesarias
- Ancho y posición del sello
- Holgura para carga y sellado
- Movimiento permitido o sujeción del producto
- Dirección de apertura y orientación de presentación
- Limitaciones de la caja y del embalaje de transporte
5. Definir los requisitos de barrera y vida útil
«Alta barrera» no es un requisito de diseño completo. Identifique contra qué debe proteger el envase y por qué. Según el dispositivo, puede tratarse de penetración microbiana, humedad, oxígeno, luz, partículas o daños físicos.
Los requisitos de vida útil deben relacionarse con el dispositivo final, el sistema de embalaje, el proceso de esterilización y las condiciones de almacenamiento. El envejecimiento acelerado puede apoyar el plan del estudio, pero el envejecimiento en tiempo real sigue siendo importante para confirmar el rendimiento durante la vida útil.
Documente:
- Función requerida de la barrera estéril
- Sensibilidad a la humedad, el oxígeno o la luz
- Vida útil objetivo
- Temperatura y humedad de almacenamiento previstas
- Condiciones de transporte y manipulación
- Criterios de integridad del envase y rendimiento del sello a lo largo del tiempo
- Estrategia de envejecimiento que deberá revisar el equipo responsable de la validación
6. Definir los requisitos de sellado y fabricación
El sello forma parte del sistema de embalaje. Los requisitos deben considerar tanto la integridad del sello como la capacidad de abrir el envase de la forma prevista.
En los envases termosellados, los requisitos pueden incluir el equipo propuesto, la ventana del proceso, el ancho y patrón del sello, la superficie recubierta y el método de inspección. El fabricante responsable o la empresa de dispositivos médicos debe establecer y validar los procesos de conformado, sellado y montaje aplicables al envase final.
Confirme:
- Método de sellado e interfaz con el equipo
- Posición, ancho y patrón del sello
- Requisito de sello pelable o permanente
- Comportamiento de apertura esperado
- Defectos críticos del sello que deben controlarse
- Responsabilidades de desarrollo y validación del proceso
- Método de supervisión y aceptación durante el proceso
- Requisitos de trazabilidad y notificación de cambios
7. Considerar la usabilidad y la presentación aséptica
Un envase puede permanecer íntegro y, aun así, resultar difícil de utilizar correctamente. La fuerza de apertura, la dirección de pelado, el curvado del material, el desgarro de fibras, la orientación del dispositivo y el riesgo de tocar una superficie no estéril pueden afectar la presentación.
Por tanto, los requisitos deben incluir al usuario previsto y el entorno de uso. Un kit hospitalario, una bolsa dental y una bandeja para implante pueden tener necesidades muy diferentes.
Considere:
- Usuario previsto y entorno de uso
- Limitaciones por guantes, iluminación o espacio
- Dirección de apertura y zona de agarre
- Consistencia del pelado e indicaciones visuales de apertura
- Orientación del dispositivo tras la apertura
- Requisitos de presentación aséptica
- Legibilidad de etiquetas e instrucciones
- Necesidad de evaluación con usuarios representativos
8. Definir las condiciones de distribución y manipulación
El sistema debe proteger el dispositivo a lo largo de la ruta de distribución prevista. Un plan de ensayo genérico puede no representar todos los productos o cadenas de suministro.
Documente el modo de transporte, la configuración de las cajas, la paletización, la exposición climática, el apilamiento, la vibración, los impactos y la manipulación. Incluya situaciones previsibles como paquetería, transporte aéreo, almacenamiento o entrega a múltiples centros sanitarios.
Los requisitos pueden incluir:
- Modos de transporte y destinos
- Configuración de caja unitaria, caja de transporte y palé
- Cantidad y orientación del producto por caja
- Riesgos de vibración, impacto, compresión y caída
- Exposición a temperatura, humedad o altitud
- Instrucciones especiales de manipulación y almacenamiento
- Método de simulación de distribución que deberá confirmar el equipo de validación
9. Planificar pronto la verificación, validación y documentación
Los ensayos deben estar relacionados con los riesgos y requisitos definidos. Los métodos y criterios de aceptación exactos dependen del dispositivo, el envase y los requisitos aplicables, y deben ser establecidos por la empresa responsable junto con personal cualificado de calidad, reglamentación y ensayos.
Según el proyecto, pueden considerarse la caracterización del material, la inspección visual, la resistencia del sello, la integridad del envase, la simulación de distribución, el envejecimiento y la evaluación de usabilidad o presentación aséptica. No todos los ensayos son aplicables a todos los envases, y un informe del proveedor no sustituye la validación específica del dispositivo.
Antes del muestreo, aclare:
- Normas y requisitos del mercado aplicables
- Relación con la gestión de riesgos
- Responsabilidades de verificación y validación
- Métodos de ensayo y criterios de aceptación propuestos
- Cantidades de muestras y condiciones de producción
- Grupos de muestras esterilizadas, envejecidas y sometidas a distribución
- Documentación necesaria del proveedor
- Conservación de registros, trazabilidad y control de cambios
Para obtener más información, consulte nuestra página de validación y ensayos de embalaje médico.
Lista de requisitos de diseño de embalaje para dispositivos médicos
Utilice esta lista antes de solicitar una cotización, una muestra o una prueba. Marque cada elemento como Confirmado, Por confirmar o No aplicable y asigne un responsable a cada punto pendiente.
A. Información del dispositivo
- □ Nombre, modelo y uso previsto registrados
- □ Dimensiones, peso y tolerancias registrados
- □ Configuración final envasada definida
- □ Bordes, puntas, bisagras y riesgos de perforación identificados
- □ Requisitos de movimiento, sujeción y orientación definidos
- □ Accesorios, instrucciones y componentes protectores enumerados
- □ Sensibilidad a humedad, oxígeno, luz, ESD u otros factores identificada
- □ Requisitos de limpieza y control de partículas identificados
B. Requisitos de esterilización
- □ Método de esterilización previsto confirmado
- □ Intervalo y condiciones de exposición registrados
- □ Número de exposiciones previsto considerado
- □ Necesidad de transpirabilidad confirmada
- □ Compatibilidad de materiales, tintas, adhesivos y recubrimientos pendiente de revisión
- □ Requisitos funcionales y de apariencia después de la esterilización definidos
C. Formato y materiales
- □ Formato de barrera estéril seleccionado u opciones comparativas identificadas
- □ Requisitos del embalaje secundario y de distribución identificados
- □ Estructura completa del material o rendimiento requerido definido
- □ Requisitos de lámina porosa/no porosa confirmados
- □ Barrera microbiana, a humedad, oxígeno o luz definida
- □ Riesgos de perforación, abrasión y agrietamiento considerados
- □ Requisitos de bandeja, tapa e interfaz de sellado definidos
- □ Especificaciones y documentos técnicos necesarios enumerados
D. Dimensiones y ajuste
- □ Dimensiones interiores y exteriores claramente identificadas
- □ Área útil confirmada
- □ Holgura para carga y sellado definida
- □ Ancho y posición del sello definidos
- □ Límites de movimiento o sujeción definidos
- □ Dirección de apertura y orientación de presentación confirmadas
- □ Comprobación de ajuste con dispositivo representativo planificada
- □ Limitaciones de cajas y embalaje de transporte registradas
E. Sellado y proceso de fabricación
- □ Método y equipo de sellado identificados
- □ Patrón, ancho y posición del sello definidos
- □ Sello pelable o permanente especificado
- □ Fuerza o comportamiento de apertura definido
- □ Defectos críticos del sello identificados
- □ Responsabilidad de desarrollo del proceso asignada
- □ Responsabilidad de validación del proceso asignada
- □ Inspección, supervisión y trazabilidad documentadas
F. Usabilidad y etiquetado
- □ Usuario y entorno de uso definidos
- □ Zona de agarre y método de apertura revisados
- □ Necesidades de presentación aséptica identificadas
- □ Orientación del dispositivo tras la apertura definida
- □ Contenido y ubicación de la etiqueta enumerados
- □ Requisitos de impresión e indicador de esterilización identificados
- □ UDI y requisitos de etiquetado del mercado asignados a revisión reglamentaria
- □ Evaluación con usuarios representativos considerada
G. Vida útil, almacenamiento y distribución
- □ Vida útil objetivo documentada
- □ Condiciones de almacenamiento documentadas
- □ Estrategia de envejecimiento asignada al equipo de validación
- □ Modos de transporte y destinos identificados
- □ Configuración de caja unitaria y caja de transporte definida
- □ Riesgos de vibración, impacto, compresión y caída revisados
- □ Exposición a temperatura, humedad y altitud considerada
- □ Estrategia de simulación de distribución asignada
H. Verificación, validación y control de cambios
- □ Normas y reglamentos aplicables identificados por el equipo responsable
- □ Riesgos del embalaje relacionados con los requisitos de diseño
- □ Métodos de ensayo y criterios de aceptación asignados
- □ Grupos de muestras esterilizadas, envejecidas y distribuidas planificados
- □ Cantidades necesarias de muestras estimadas
- □ Documentación del proveedor necesaria enumerada
- □ Responsabilidades de empresa, proveedor y laboratorio definidas
- □ Cambios de material, proceso, equipo y proveedor sujetos a revisión
- □ Autoridad de aprobación final identificada
De los requisitos de diseño a la especificación del embalaje
Una vez revisados los requisitos, el siguiente paso es convertirlos en una especificación controlada. Esta puede incluir la estructura aprobada, dimensiones, tolerancias, configuración de sellado, diseño gráfico, etiquetado, método de embalaje, criterios de inspección y documentación requerida.
Los puntos pendientes no deben ocultarse. Registre los supuestos y asigne la responsabilidad de confirmarlos antes de pasar a muestras finales o producción. Así se evita tratar una muestra preliminar como un sistema de embalaje aprobado.
Cómo apoya Jinhong Packaging la fase inicial del proyecto
Jinhong Packaging apoya proyectos de embalaje médico como proveedor de embalaje y socio de sourcing y coordinación. Nuestras soluciones de embalaje médico y sanitario incluyen bolsas y rollos de esterilización, estructuras Tyvek, bolsas de alta barrera, bolsas con cabecera y bandejas conformadas coordinadas mediante socios de fabricación seleccionados.
No emitimos de forma independiente certificaciones de dispositivos médicos ni informes de validación específicos del dispositivo. La selección final, la validación, la aprobación reglamentaria y la confirmación de idoneidad corresponden a la empresa de dispositivos médicos y a sus socios cualificados de ensayos y reglamentación.
Si está preparando un nuevo proyecto, envíenos la lista cumplimentada junto con las dimensiones disponibles, el método de esterilización previsto, la cantidad estimada y el mercado de destino. Podemos utilizar esta información para organizar una revisión inicial y determinar los siguientes datos necesarios para la cotización o el muestreo.
Hable sobre su proyecto de embalaje médico
Preguntas frecuentes
¿Qué información se necesita para comenzar el diseño?
Comience con las dimensiones, peso, geometría, riesgos de perforación, método de esterilización, vida útil, ruta de distribución, requisitos de apertura y mercado de destino. Registre los puntos pendientes en lugar de realizar suposiciones no documentadas.
¿Debe seleccionarse el material antes de planificar la validación?
La selección y la planificación deben desarrollarse conjuntamente. El envase, dispositivo, proceso de sellado, esterilización, envejecimiento y distribución afectan las muestras y ensayos necesarios.
¿ISO 11607 es una certificación de producto para una bolsa o bandeja?
ISO 11607 establece requisitos relacionados con materiales, sistemas de barrera estéril, sistemas de embalaje y procesos de conformado, sellado y montaje para dispositivos esterilizados terminalmente. No debe tratarse como un certificado general que demuestre que un envase es adecuado para todos los dispositivos.
¿Quién es responsable de la validación?
La empresa de dispositivos médicos debe garantizar que el sistema final sea adecuado para su dispositivo, proceso y mercado. Los proveedores, socios de fabricación y laboratorios pueden proporcionar especificaciones, muestras, datos y apoyo técnico dentro de sus respectivos ámbitos.
¿Puede esta lista sustituir una especificación de embalaje?
No. La lista ayuda a recopilar requisitos e identificar información pendiente. Los requisitos confirmados deben convertirse después en especificaciones controladas, planos aprobados, parámetros de proceso, criterios de aceptación y registros de validación.
Marco de referencia
- ISO 11607-1:2019 — Requisitos para materiales, sistemas de barrera estéril y sistemas de embalaje
- ISO 11607-2:2019 — Requisitos de validación para procesos de conformado, sellado y montaje
- ISO 14971:2019 — Aplicación de la gestión de riesgos a los dispositivos médicos
Las normas y los requisitos reglamentarios deben ser revisados en sus ediciones vigentes por personal cualificado para el dispositivo y el mercado de destino específicos.