La conception d’un emballage pour dispositif médical doit commencer avant de choisir un sachet, une barquette ou un matériau d’operculage. L’emballage doit être considéré comme un système complet intégrant le dispositif, les matériaux, le procédé de scellage, la méthode de stérilisation, l’environnement de distribution, les exigences d’ouverture et le plan de validation.
Lorsque ces données sont incomplètes, le projet peut passer trop tôt à l’échantillonnage. Cela entraîne souvent des modifications répétées de dimensions, des comparaisons de matériaux inadaptés, des exigences de scellage imprécises ou des plans d’essai qui ne représentent pas l’emballage final. Une revue structurée des données d’entrée aide l’entreprise de dispositifs médicaux, le fournisseur d’emballages, le partenaire de fabrication et le laboratoire d’essais à travailler selon les mêmes exigences.
Ce guide présente les principales données à définir et comprend une liste pratique pour les premières discussions d’un projet d’emballage de dispositifs médicaux.
IMPORTANT : Cette liste facilite la collecte des exigences et la communication avec les fournisseurs. Elle ne remplace pas la gestion des risques propre au dispositif, l’examen réglementaire, la validation de l’emballage ni les essais réalisés par un laboratoire qualifié.
Que sont les données d’entrée de conception d’un emballage médical ?
Les données d’entrée sont les exigences documentées auxquelles le système d’emballage doit répondre. Elles traduisent les besoins du dispositif, du procédé de stérilisation, des utilisateurs, de la chaîne logistique et du marché cible en exigences d’emballage mesurables ou vérifiables.
Des données utiles doivent être suffisamment précises pour guider le choix des matériaux, le dimensionnement, le développement du scellage, l’échantillonnage et la planification de la validation. Une phrase telle que « le sachet doit être résistant » est difficile à évaluer. Une exigence plus claire précise la source du risque et la performance attendue, par exemple la protection contre la perforation provoquée par une caractéristique définie du dispositif pendant le cycle de distribution prévu.
Les données d’entrée doivent également rester traçables. Lorsque le dispositif, le cycle de stérilisation, le fournisseur, le matériau, le procédé de scellage ou l’itinéraire de distribution change, l’équipe doit pouvoir identifier les exigences et activités de validation à réexaminer.
1. Définir le dispositif et les risques pour l’emballage
Commencez par le dispositif, et non par le matériau d’emballage. Consignez ses dimensions, son poids, sa géométrie et sa configuration au moment du conditionnement. Identifiez les arêtes vives, pointes, charnières, composants lourds ou zones susceptibles d’user, d’étirer ou de perforer l’emballage.
Confirmez si le dispositif est emballé individuellement ou dans un kit. Incluez les capuchons, dispositifs de retenue, barquettes, gaines de protection, notices et accessoires placés dans l’emballage. Si le dispositif peut se déplacer pendant le transport, la conception peut nécessiter un maintien, un calage ou une barquette formée plutôt que de dépendre uniquement d’un sachet souple.
Questions à définir :
- Quelles sont les dimensions maximales et le poids du dispositif ?
- Présente-t-il des éléments tranchants, rigides, lourds ou mobiles ?
- Exige-t-il une orientation ou un maintien précis ?
- Peut-il endommager la barrière stérile pendant la manutention ou la distribution ?
- Est-il sec ou sensible à l’humidité, à la lumière ou à l’oxygène ?
- La configuration finale comprend-elle un seul dispositif, plusieurs composants ou un kit d’intervention ?
2. Confirmer la méthode et les conditions de stérilisation
La méthode de stérilisation prévue doit être connue avant de finaliser la structure du matériau. La vapeur, l’oxyde d’éthylène, l’irradiation et les autres procédés exposent les matériaux et les soudures à des conditions différentes.
Ne consignez pas uniquement le nom de la méthode. Lorsque les informations sont disponibles, incluez la plage du procédé, le nombre d’expositions et tout traitement répété prévu pendant la validation ou la manipulation. La compatibilité des matériaux, encres, adhésifs, revêtements et soudures avec le procédé prévu doit être examinée.
L’équipe doit confirmer :
- La méthode de stérilisation prévue
- La plage du procédé et les conditions d’exposition
- Le nombre d’expositions à prendre en compte
- Le besoin d’une barrière microbienne respirante
- Les effets possibles sur la couleur, la fragilité, la stabilité dimensionnelle, le scellage ou l’ouverture
- Si la stérilisation aura lieu avant ou après la mise en emballage secondaire finale
3. Choisir un système d’emballage, pas seulement un matériau
L’emballage peut comprendre un système de barrière stérile préformé, un emballage de protection et un emballage de distribution. Ces composants doivent être examinés ensemble.
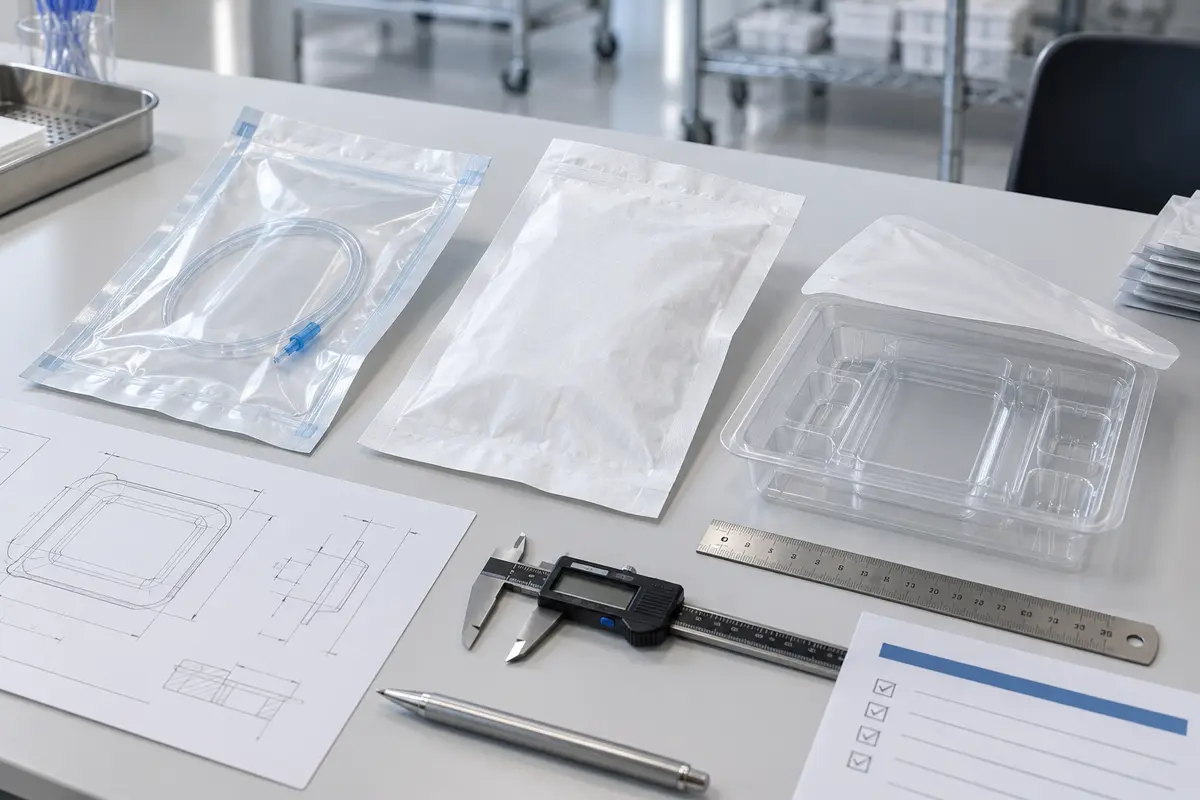
Les formats possibles comprennent les sachets et rouleaux de stérilisation, les emballages médicaux en Tyvek®, les sachets à bande papier, les barquettes blister médicales avec operculage compatible, les sachets haute barrière et les emballages secondaires de protection. Le choix dépend de la géométrie du dispositif, des besoins de barrière, de la méthode de stérilisation, des risques de manipulation et des exigences d’ouverture.
L’analyse des matériaux doit identifier la structure complète, notamment la feuille poreuse ou non poreuse, la couche de scellage, la construction du film et, le cas échéant, le revêtement ou l’adhésif. Pour un emballage formé, le matériau de la barquette, la cavité, la collerette et l’interface avec l’opercule doivent fonctionner comme un système.
Pour une présentation plus complète du choix des matériaux, de l’intégrité de l’emballage et des fonctions de la barrière stérile, consultez notre guide sur les emballages à barrière stérile pour dispositifs médicaux.
Examinez :
- Le format de la barrière stérile primaire
- L’emballage de protection ou secondaire
- La qualité du matériau et la structure multicouche complète
- La respirabilité ou la barrière environnementale requise
- Les exigences de visibilité
- Les risques de perforation, d’abrasion et de fissuration par flexion
- La compatibilité entre barquette et opercule
- La disponibilité des spécifications et des documents techniques pertinents
4. Définir les dimensions et l’ajustement du produit
Les dimensions doivent laisser suffisamment d’espace pour le chargement, le scellage et l’ouverture sans permettre de mouvement excessif. La zone intérieure utile dépend de la largeur du scellage, de la zone d’en-tête, du chevron ou des autres caractéristiques d’ouverture, ainsi que des tolérances de fabrication.
Pour un sachet, confirmez si les dimensions indiquées sont intérieures ou extérieures. Pour une barquette, les plans doivent définir la cavité, les rayons, la collerette, les contre-dépouilles, le jeu autour du produit et les éléments de maintien. Lorsque l’ajustement ou le risque de perforation est critique, les échantillons doivent être évalués avec la configuration réelle du dispositif.
Données utiles :
- Dimensions maximales et tolérances du dispositif
- Dimensions intérieures requises
- Largeur et position du scellage
- Jeu nécessaire au chargement et au scellage
- Mouvement autorisé ou maintien du produit
- Sens d’ouverture et orientation de présentation
- Contraintes du carton et de la caisse d’expédition
5. Définir les exigences de barrière et de durée de conservation
« Haute barrière » n’est pas une donnée de conception complète. Déterminez contre quoi l’emballage doit protéger le dispositif et pourquoi. Selon le dispositif, il peut s’agir de la pénétration microbienne, de l’humidité, de l’oxygène, de la lumière, des particules ou des dommages physiques.
Les exigences de durée de conservation doivent être liées au dispositif final, au système d’emballage, au procédé de stérilisation et aux conditions de stockage. Le vieillissement accéléré peut appuyer le plan d’étude, mais le vieillissement en temps réel reste important pour confirmer les performances pendant toute la durée de conservation.
Documentez :
- La fonction requise de la barrière stérile
- La sensibilité à l’humidité, à l’oxygène ou à la lumière
- La durée de conservation visée
- La température et l’humidité de stockage prévues
- Les conditions de transport et de manipulation
- Les critères d’intégrité de l’emballage et de performance du scellage dans le temps
- La stratégie de vieillissement à examiner par l’équipe responsable de la validation
6. Définir les exigences de scellage et de fabrication
Le scellage fait partie du système d’emballage. Les données d’entrée doivent tenir compte à la fois de l’intégrité du scellage et de la possibilité d’ouvrir l’emballage comme prévu.
Pour les emballages thermoscellés, les données peuvent inclure l’équipement proposé, la fenêtre du procédé, la largeur et le motif du scellage, la surface revêtue et la méthode d’inspection. Le fabricant responsable ou l’entreprise de dispositifs médicaux doit établir et valider les procédés de formage, de scellage et d’assemblage applicables à l’emballage final.
Confirmez :
- La méthode de scellage et l’interface avec l’équipement
- La position, la largeur et le motif du scellage
- Le besoin d’un scellage pelable ou permanent
- Le comportement d’ouverture attendu
- Les défauts critiques de scellage à contrôler
- Les responsabilités de développement et de validation du procédé
- La méthode de surveillance et d’acceptation en cours de procédé
- Les exigences de traçabilité et de notification des changements
7. Prendre en compte l’utilisation et la présentation aseptique
Un emballage peut rester intact tout en étant difficile à utiliser correctement. La force d’ouverture, le sens de pelage, la courbure du matériau, l’arrachage de fibres, l’orientation du dispositif et le risque de toucher une surface non stérile peuvent affecter la présentation.
Les données d’entrée doivent donc inclure l’utilisateur prévu et l’environnement d’utilisation. Un kit hospitalier, un sachet dentaire et une barquette pour implant peuvent avoir des besoins d’ouverture et de présentation très différents.
Considérez :
- L’utilisateur prévu et l’environnement d’utilisation
- Les contraintes liées aux gants, à l’éclairage ou à l’espace
- Le sens d’ouverture et la zone de préhension
- La régularité du pelage et les repères visuels d’ouverture
- L’orientation du dispositif après ouverture
- Les exigences de présentation aseptique
- La lisibilité des étiquettes et des instructions
- Le besoin d’une évaluation avec des utilisateurs représentatifs
8. Définir les conditions de distribution et de manipulation
Le système doit protéger le dispositif tout au long de l’itinéraire de distribution prévu. Un plan d’essai générique peut ne pas représenter tous les produits ou toutes les chaînes logistiques.
Documentez le mode de transport, la configuration des caisses, la palettisation, l’exposition climatique, l’empilage, les vibrations, les chocs et la manutention. Incluez les situations prévisibles telles que l’expédition de colis, le fret aérien, le stockage en entrepôt ou la livraison à plusieurs établissements de santé.
Les données peuvent inclure :
- Les modes de transport et les destinations
- La configuration du carton unitaire, de la caisse et de la palette
- La quantité et l’orientation des produits par caisse
- Les risques de vibration, de choc, de compression et de chute
- L’exposition à la température, à l’humidité ou à l’altitude
- Les instructions spéciales de manipulation et de stockage
- La méthode de simulation de distribution à confirmer par l’équipe de validation
9. Planifier tôt la vérification, la validation et la documentation
Les essais doivent être reliés aux risques et données d’entrée définis. Les méthodes d’essai et critères d’acceptation exacts dépendent du dispositif, de l’emballage et des exigences applicables. Ils doivent être établis par l’entreprise responsable avec du personnel qualifié en réglementation, qualité et essais.
Selon le projet, la planification peut inclure la caractérisation des matériaux, l’inspection visuelle, la résistance du scellage, l’intégrité de l’emballage, la simulation de distribution, le vieillissement et l’évaluation de l’utilisation ou de la présentation aseptique. Tous les essais ne s’appliquent pas à tous les emballages, et un rapport fournisseur ne remplace pas la validation propre au dispositif.
Avant l’échantillonnage, clarifiez :
- Les normes et exigences du marché applicables
- Les liens avec la gestion des risques
- Les responsabilités de vérification et de validation
- Les méthodes d’essai et critères d’acceptation proposés
- Les quantités d’échantillons et conditions de production
- Les groupes d’échantillons stérilisés, vieillis et soumis à la distribution
- Les documents requis du fournisseur
- La conservation des enregistrements, la traçabilité et le contrôle des changements
Pour plus d’informations, consultez notre page sur la validation et les essais des emballages médicaux.
Liste des données d’entrée de conception d’un emballage pour dispositif médical
Utilisez cette liste avant de demander un devis, un échantillon ou un essai d’emballage. Marquez chaque élément comme Confirmé, À confirmer ou Non applicable et attribuez un responsable à chaque point en suspens.
A. Informations sur le dispositif
- □ Nom, modèle et usage prévu consignés
- □ Dimensions, poids et tolérances consignés
- □ Configuration finale emballée définie
- □ Arêtes, pointes, charnières et risques de perforation identifiés
- □ Exigences de mouvement, de maintien et d’orientation définies
- □ Accessoires, instructions et composants de protection répertoriés
- □ Sensibilités à l’humidité, à l’oxygène, à la lumière, aux ESD ou à d’autres facteurs identifiées
- □ Exigences de propreté et de maîtrise des particules identifiées
B. Données de stérilisation
- □ Méthode de stérilisation prévue confirmée
- □ Plage du procédé et conditions d’exposition consignées
- □ Nombre d’expositions prévu pris en compte
- □ Besoin de respirabilité confirmé
- □ Compatibilité des matériaux, encres, adhésifs et revêtements à examiner
- □ Exigences fonctionnelles et d’aspect après stérilisation définies
C. Format et matériaux
- □ Format de barrière stérile sélectionné ou options de comparaison identifiées
- □ Exigences d’emballage secondaire et de distribution identifiées
- □ Structure complète du matériau ou performances requises définies
- □ Exigences de feuille poreuse ou non poreuse confirmées
- □ Barrières microbienne, à l’humidité, à l’oxygène ou à la lumière définies
- □ Risques de perforation, d’abrasion et de fissuration par flexion pris en compte
- □ Exigences concernant la barquette, l’opercule et l’interface de scellage définies
- □ Spécifications et documents techniques nécessaires répertoriés
D. Dimensions et ajustement
- □ Dimensions intérieures et extérieures clairement identifiées
- □ Surface utile de l’emballage confirmée
- □ Jeu de chargement et de scellage défini
- □ Largeur et position du scellage définies
- □ Limites de mouvement ou exigences de maintien définies
- □ Sens d’ouverture et orientation de présentation confirmés
- □ Contrôle d’ajustement avec un dispositif représentatif planifié
- □ Contraintes du carton et de la caisse d’expédition consignées
E. Scellage et procédé de fabrication
- □ Méthode et équipement de scellage identifiés
- □ Motif, largeur et position du scellage définis
- □ Scellage pelable ou permanent spécifié
- □ Force ou comportement d’ouverture défini
- □ Défauts critiques de scellage identifiés
- □ Responsabilité du développement du procédé attribuée
- □ Responsabilité de la validation du procédé attribuée
- □ Inspection, surveillance et traçabilité documentées
F. Utilisation et étiquetage
- □ Utilisateur prévu et environnement d’utilisation définis
- □ Zone de préhension et méthode d’ouverture examinées
- □ Besoins de présentation aseptique identifiés
- □ Orientation du dispositif après ouverture définie
- □ Contenu et emplacement de l’étiquette répertoriés
- □ Exigences d’impression et d’indicateur de stérilisation identifiées
- □ Exigences UDI et d’étiquetage du marché attribuées à l’examen réglementaire
- □ Évaluation avec des utilisateurs représentatifs envisagée
G. Durée de conservation, stockage et distribution
- □ Durée de conservation visée documentée
- □ Conditions de stockage documentées
- □ Stratégie de vieillissement attribuée à l’équipe de validation
- □ Modes de transport et destinations identifiés
- □ Configuration du carton unitaire et de la caisse définie
- □ Risques de vibration, de choc, de compression et de chute examinés
- □ Expositions à la température, à l’humidité et à l’altitude prises en compte
- □ Stratégie de simulation de distribution attribuée
H. Vérification, validation et contrôle des changements
- □ Normes et réglementations applicables identifiées par l’équipe responsable
- □ Risques liés à l’emballage reliés aux données d’entrée
- □ Méthodes d’essai et critères d’acceptation attribués
- □ Groupes d’échantillons stérilisés, vieillis et distribués planifiés
- □ Quantités d’échantillons requises estimées
- □ Documents fournisseur nécessaires répertoriés
- □ Responsabilités de l’entreprise, du fournisseur et du laboratoire définies
- □ Changements de matériau, procédé, équipement et fournisseur soumis à examen
- □ Autorité d’approbation finale identifiée
Des données d’entrée à la spécification d’emballage
Une fois les données examinées, l’étape suivante consiste à les convertir en une spécification contrôlée. Celle-ci peut inclure la structure approuvée, les dimensions, les tolérances, la configuration du scellage, les éléments graphiques, l’étiquetage, la méthode d’emballage, les critères d’inspection et les documents requis.
Les points en suspens ne doivent pas être masqués. Consignez les hypothèses et attribuez la responsabilité de les confirmer avant de passer aux échantillons finaux ou à la production. Cela évite qu’un échantillon préliminaire soit considéré comme un système d’emballage approuvé.
Comment Jinhong Packaging accompagne la phase initiale du projet
Jinhong Packaging accompagne les projets d’emballage médical en tant que fournisseur d’emballages et partenaire de sourcing et de coordination de projet. Nos solutions d’emballage médical et de santé comprennent des sachets et rouleaux de stérilisation, des structures Tyvek, des sachets haute barrière, des sachets à bande papier et des barquettes formées, coordonnés auprès de partenaires de fabrication sélectionnés.
Nous ne délivrons pas de manière indépendante de certifications de dispositifs médicaux ni de rapports de validation propres à un dispositif. Le choix final, la validation, l’approbation réglementaire et la confirmation de l’adéquation relèvent de l’entreprise de dispositifs médicaux et de ses partenaires qualifiés en essais et réglementation.
Si vous préparez un nouveau projet, envoyez-nous la liste remplie avec les dimensions disponibles, la méthode de stérilisation prévue, la quantité estimée et le marché de destination. Nous pourrons organiser un premier examen et identifier les informations supplémentaires nécessaires au devis ou à l’échantillonnage.
Discutez de votre projet d’emballage médical
Questions fréquentes
Quelles informations sont nécessaires pour commencer la conception ?
Commencez par les dimensions, le poids, la géométrie, les risques de perforation, la méthode de stérilisation, la durée de conservation, l’itinéraire de distribution, les exigences d’ouverture et le marché cible. Consignez les points non confirmés au lieu de formuler des hypothèses non documentées.
Faut-il choisir le matériau avant de planifier la validation ?
Le choix et la planification doivent progresser ensemble. L’emballage, le dispositif, le procédé de scellage, la stérilisation, le vieillissement et la distribution influencent les échantillons et essais nécessaires.
La norme ISO 11607 est-elle une certification produit pour un sachet ou une barquette ?
La norme ISO 11607 définit des exigences relatives aux matériaux, aux systèmes de barrière stérile, aux systèmes d’emballage et aux procédés de formage, de scellage et d’assemblage des dispositifs médicaux stérilisés au stade terminal. Elle ne doit pas être considérée comme un certificat général prouvant qu’un emballage convient à tous les dispositifs.
Qui est responsable de la validation ?
L’entreprise de dispositifs médicaux doit s’assurer que le système final convient à son dispositif, à son procédé et à son marché cible. Les fournisseurs, partenaires de fabrication et laboratoires peuvent fournir des spécifications, des échantillons, des données et une assistance technique dans leurs domaines respectifs.
Cette liste peut-elle remplacer une spécification d’emballage ?
Non. La liste aide à recueillir les données d’entrée et à identifier les informations manquantes. Les données confirmées doivent ensuite être converties en spécifications contrôlées, plans approuvés, paramètres de procédé, critères d’acceptation et dossiers de validation.
Cadre de référence
- ISO 11607-1:2019 — Exigences relatives aux matériaux, aux systèmes de barrière stérile et aux systèmes d’emballage
- ISO 11607-2:2019 — Exigences de validation des procédés de formage, de scellage et d’assemblage
- ISO 14971:2019 — Application de la gestion des risques aux dispositifs médicaux
Les éditions en vigueur des normes et exigences réglementaires doivent être examinées par du personnel qualifié pour le dispositif et le marché de destination concernés.