La préparation de la validation des emballages médicaux doit commencer avant que les échantillons ne soient commandés ou qu'une spécification d'emballage finale ne soit approuvée.
Un projet de validation réussi nécessite bien plus que le choix d'un sachet, d'un plateau ou d'un matériau de couvercle. L'organisation responsable doit définir le dispositif médical, le système d'emballage, le processus de scellage, la méthode de stérilisation, les conditions de distribution, les objectifs de durée de conservation, les critères d'acceptation et la documentation requise.
Des informations manquantes ou incohérentes peuvent entraîner des échantillons inappropriés, des tests répétés, des approbations retardées et des coûts inutiles.
Cette liste de contrôle pratique explique ce que les entreprises de dispositifs médicaux, les ingénieurs d'emballage, les équipes qualité, les emballeurs sous contrat et les acheteurs doivent préparer avant de commencer l'évaluation et la validation des emballages.
Qu'est-ce que la préparation à la validation des emballages médicaux ?
La préparation à la validation des emballages médicaux est le processus d'organisation des informations, des échantillons, des spécifications, des détails de l'équipement et des responsabilités nécessaires avant le début des activités de validation formelles.
La préparation peut inclure :
- Définir le dispositif médical
- Sélection du format d'emballage
- Confirmation des spécifications des matériaux
- Identifier le processus de scellage
- Documenter les conditions de stérilisation
- Établissement des exigences de performances des emballages
- Sélection d'échantillons représentatifs ou du pire cas
- Planification des études de vieillissement et de distribution
- Détermination des quantités d'échantillons
- Collecte des documents fournisseurs
- Définition des exigences de contrôle des modifications
- Attribution de la responsabilité des tests et de l'approbation
La préparation ne valide pas elle-même le emballage. Il crée une base contrôlée permettant à l'organisation responsable d'élaborer un plan de validation approprié.
Notre Support pour les tests et la validation des emballages médicaux La page explique comment Jinhong Packaging peut coordonner les spécifications, les échantillons et les documents fournisseurs disponibles sans remplacer les responsabilités de validation du client.
Pourquoi la préparation à la validation doit commencer tôt
Les décisions d'empaquetage affectent plusieurs activités ultérieures.
Un changement dans le matériau, la taille du sachet, la largeur du joint, le revêtement, le processus de stérilisation ou la configuration de l'emballage peut influencer :
- Ajustement de l'dispositif médical
- Intégrité du emballage
- Performances du joint
- Pénétration du stérilisant
- Séchage ou aération
- Comportement au pelage
- Présentation aseptique
- Performances de distribution
- Etudes de vieillissement
- Documents
- Contrôles de production
Si la planification de la validation commence seulement après la passation d'une commande commerciale, l'emballage sélectionné devra peut-être être modifié.
Une préparation précoce aide l'équipe de projet à identifier les informations manquantes avant de s'engager dans l'outillage, l'impression, de grandes quantités d'échantillons ou la production.
Comprendre les différentes responsabilités
Les fournisseurs d'emballages, les fournisseurs de matériaux, les laboratoires, les fournisseurs de stérilisation et les entreprises de dispositifs médicaux peuvent tous fournir des informations à un projet. Leurs responsabilités ne sont pas identiques.
Fournisseur d'emballages ou de matériaux
Un fournisseur peut fournir :
- Spécifications du produit
- Informations sur le matériau
- Plages d'étanchéité recommandées
- Certificats
- rapports d'essaiss disponibles
- Documents par lots
- Échantillons
- Notifications de modification
Ces documents peuvent prendre en charge l'évaluation des fournisseurs et des matériaux, mais ils ne valident pas automatiquement le système d'emballage de dispositif médical fini.
Laboratoire d'essais
Un laboratoire qualifié peut effectuer des tests convenus et délivrer des résultats conformément aux échantillons, méthodes et conditions soumis.
Le laboratoire ne définit normalement pas la stratégie réglementaire complète ni n'assume la responsabilité de l'ensemble des dispositifs médicaux, à moins que cela ne soit spécifiquement inclus dans le champ d'application de son contrat.
Fournisseur de stérilisation
Un fournisseur de services de stérilisation peut prendre en charge le développement du cycle, le traitement, les enregistrements de stérilisation et les informations techniques associées.
La compatibilité de l'emballage doit toujours être évaluée avec le dispositif médical et l'emballage fini.
Entreprise de dispositifs médicaux ou organisation responsable
L'organisme responsable doit déterminer :
- Exigences réglementaires applicables
- Risques liés aux dispositifs médicaux et aux emballages
- Critères d'acceptation
- Stratégie de validation
- Méthodes de test
- Configurations les plus défavorables
- Tailles des échantillons
- Allégations relatives à la durée de conservation
- Exigences en matière de contrôle des modifications
- Approbation finale
Jinhong Packaging coordonne l'approvisionnement en emballages et la communication du projet. Nous ne remplaçons pas les fonctions réglementaires, qualité ou validation du client.
1. Définir le dispositif médical
Commencez par une description contrôlée de l'dispositif médical.
Préparez :
- Nom du dispositif médical
- Utilisation prévue
- Classification réglementaire le cas échéant
- Longueur, largeur et hauteur
- Poids
- Photographies
- Dessins techniques
- Matériaux
- Construction rigide ou flexible
- Points pointus ou zones saillantes
- Composants fragiles
- Nombre de composants par emballage
- Orientation du dispositif médical
- Accessoires, capuchons ou inserts requis
- Exigences de propreté
- Sensibilité à la chaleur, à l'humidité, aux radiations ou aux produits chimiques
L'dispositif médical doit être évalué dans sa configuration finale ou représentative.
Un dispositif plat et léger ne pose pas le même problème d'emballage qu'un implant lourd, un cathéter long, un instrument pointu ou un kit multi-composants.
Si plusieurs modèles d'dispositifs médicaux utilisent le même boîtier, identifiez les différences de dimensions, de poids et de forme avant de sélectionner la configuration la plus défavorable.
2. Définir le format d'emballage
Confirmez le format d'emballage prévu avant de demander des échantillons de validation.
Les options peuvent inclure :
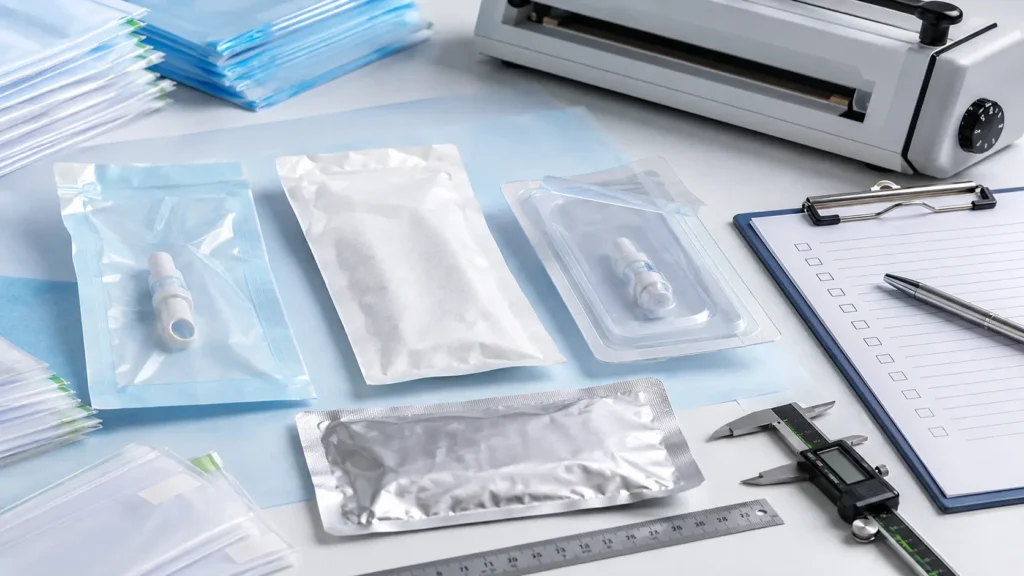
- Pochettes papier-film
- Pochettes en film Tyvek
- Rouleaux de stérilisation
- Sacs collecteurs
- Pochettes haute barrière
- Barquettes formées avec couvercle
- Systèmes à double barrière stérile
- Cartons de protection
- Inserts ou composants de rétention
Le format sélectionné doit refléter :
- Taille et poids de l'dispositif médical
- Caractéristiques pointues ou irrégulières
- Méthode de stérilisation
- Équipement d'étanchéité
- Méthode d'ouverture requise
- Présentation aseptique
- Risques de distribution
- Exigences de stockage
- Volume de production
Explorer disponible Sachets et rouleaux de stérilisation, Emballage médical Tyvek, Sacs d'en-tête médicaux et Plateaux et couvercles pour blisters médicaux avant de confirmer un format.
3. Créer une spécification d'emballage contrôlée
La spécification du emballage doit être suffisamment détaillée pour distinguer la structure approuvée des alternatives d'apparence similaire.
Enregistrement :
- Format du emballage
- Dimensions internes utiles
- Dimensions extérieures
- Type de matériau
- Qualité du matériau
- Grammage ou épaisseur de base
- Structure du film
- Revêtement
- Couche de mastic
- Largeur du joint
- Conception à chevrons ou à ouverture
- Sens de pelage
- Impression
- Indicateur de processus
- Quantité d'emballage
- Fournisseur
- Code produit
- Numéro de révision
- Dessin approuvé
- Documents applicables
Les descriptions telles que « pochette médicale », « sac Tyvek » ou « pochette papier-plastique » ne sont pas suffisamment spécifiques pour une préparation de validation contrôlée.
Pour les projets Tyvek, notre Guide des spécifications de la pochette Tyvek explique quels détails de matériau, de film, de scellement et de documentation doivent être confirmés.
4. Confirmez les dimensions de l'emballage
Les dimensions de l'emballage doivent s'adapter à l'dispositif médical complet sans exercer de contraintes excessives sur les matériaux ou les joints.
Confirmez si les dimensions indiquées sont :
- Dimensions internes utiles
- Dimensions extérieures
- Largeur × longueur
- Longueur × largeur
- Mesures incluant les joints
- Mesures hors joints
Considérez également :
- Épaisseur de l'dispositif médical
- Capuchons de protection
- Insertions
- Espace de chargement
- Zone de fermeture définitive
- Circulation stérilisante
- Zone de décollement
- Ouverture des onglets
- Mouvement de l'dispositif médical
Une pochette qui s'adapte au dessin d'un dispositif médical déchargé peut ne pas s'adapter à l'dispositif médical final assemblé.
Consultez notre guide sur comment choisir les tailles de sachets de stérilisation pour des considérations dimensionnelles supplémentaires.
5. Identifier les configurations représentatives et les pires cas
Lorsqu'un système d'emballage couvre plusieurs dispositifs médicaux, tailles ou combinaisons de matériaux, l'équipe responsable doit déterminer quelles configurations représentent le plus grand défi.
Les facteurs les plus défavorables possibles peuvent inclure :
- Le plus grand dispositif médical
- Le plus petit dispositif médical
- dispositif médical le plus lourd
- dispositif médical le plus pointu ou le plus irrégulier
- La plus grande pochette
- Plus petite zone de joint
- Film ou revêtement le plus exigeant
- Exposition à la stérilisation la plus élevée
- Durée de conservation prévue la plus longue
- Configuration d'ouverture la plus difficile
- Mouvement maximal du produit
- Condition de distribution la plus exigeante
Le plus gros dispositif médical n'est pas automatiquement le seul pire cas.
Par exemple, un petit dispositif médical dans une grande pochette peut créer plus de mouvement pendant le transport, tandis qu'un emballage bien ajusté peut créer une plus grande contrainte d'étanchéité.
La justification des configurations sélectionnées doit être documentée par l'organisation responsable.
6. Documenter l'équipement de scellement
La préparation de la validation de l'emballage doit inclure des informations sur l'équipement réel utilisé pour former ou fermer l'emballage.
Enregistrement :
- Fabricant d'équipement
- Modèle
- Numéro d'identification de l'équipement
- Conception de mâchoire d'étanchéité
- Largeur du joint
- Plage de température
- Plage de pression
- Plage de temps de séjour
- Vitesse du convoyeur, le cas échéant
- Conditions de refroidissement
- État d'étalonnage
- État de maintenance
- Fonctions d'alarme
- Capacité d'enregistrement de données
- Instructions pour l'opérateur
Les échantillons scellés sur différents équipements peuvent ne pas représenter le processus de production prévu.
Si plusieurs soudeuses ou sites de production doivent être utilisés, l'équipe responsable doit déterminer comment chaque configuration sera qualifiée et contrôlée.
7. Établir les informations sur le processus de scellement
Le matériau d'emballage et le processus de scellage doivent fonctionner ensemble.
Préparer la proposition :
- Température de scellage
- Pression
- Temps de séjour
- Vitesse de ligne
- Orientation du matériau
- Largeur du joint
- Temps de refroidissement
- Exigences de nettoyage
- Méthode d'inspection
- Méthode de surveillance de routine
Les recommandations d'étanchéité des fournisseurs peuvent fournir une plage de départ, mais les paramètres de fonctionnement finaux doivent être développés et validés avec les matériaux, équipements et configurations d'emballage réels.
OIN 11607-2 répond aux exigences de validation pour les processus de formage, de scellage et d'assemblage utilisés pour l'emballage des dispositifs médicaux stérilisés en phase terminale.
8. Confirmez la méthode de stérilisation
La méthode de stérilisation prévue doit être identifiée avant l'approbation du matériel.
Les méthodes possibles incluent :
- Oxyde d'éthylène
- Vapeur
- Irradiation gamma
- Irradiation par faisceau d'électrons
- Radiographie
- Peroxyde d'hydrogène vaporisé
- Autres procédés validés
Préparer les informations disponibles concernant :
- Méthode de stérilisation
- Paramètres de cycles
- Exposition maximale et minimale
- Température
- Humidité
- Pression
- Dose de rayonnement
- Nombre d'expositions
- Charger la configuration
- Aération
- Séchage
- Exigences résiduelles, le cas échéant
- Fournisseur de stérilisation
La compatibilité des matériaux doit être évaluée pour l'ensemble du emballage, et pas seulement pour un composant.
Le Tyvek, le papier, le film, le revêtement, l'adhésif, l'encre, l'indicateur de processus, le bac et le dispositif peuvent réagir différemment au même processus.
Consultez notre guide pour emballage médical pour méthodes de stérilisation pour une comparaison plus large.
Le Aperçu de la FDA sur la stérilisation des dispositifs médicaux décrit plusieurs technologies utilisées pour stériliser les dispositifs médicaux.
9. Définir les exigences de performances de l'emballage
Avant le début des tests, l'organisation responsable doit définir ce que signifie une performance acceptable pour le projet.
Les exigences peuvent concerner :
- Continuité du joint
- Résistance du joint
- Canaux visibles
- Intégrité du emballage
- Fuites
- Performances en rafale
- Consistance du pelage
- Déchirure des fibres
- Délaminage du film
- Résistance à la perforation
- Barrière microbienne
- Compatibilité avec la stérilisation
- Comportement d'ouverture
- Présentation aseptique
- Durabilité de l'impression
- Protection des dispositifs médicaux
- Préoccupations liées aux particules
- Apparence
Les critères d'acceptation ne doivent pas être copiés à partir d'un autre projet sans évaluer s'ils sont appropriés pour l'dispositif médical et le emballage actuels.
10. Préparer le plan d'essais
Les tests doivent être basés sur l'dispositif médical, le risque du emballage, les exigences applicables et l'étape du projet.
Les évaluations possibles peuvent inclure :
- Inspection visuelle
- Test de résistance du joint
- Tests d'intégrité des emballages
- Test de pénétration de colorant
- Test d'émission de bulles
- Test d'éclatement
- Évaluation du pelage
- Tests de matériaux
- Exposition à la stérilisation
- Simulation de distribution
- Vieillissement en temps réel
- Vieillissement accéléré
- Évaluation de la barrière microbienne
- Évaluation de la convivialité et de la présentation aseptique
Cette liste ne constitue pas un programme de test obligatoire pour chaque projet.
L'organisation responsable et le personnel technique qualifié doivent déterminer les méthodes appropriées, la taille des échantillons, les critères d'acceptation et la séquence.
OIN 11607-1 spécifie les exigences et les méthodes d'essai pour les matériaux, les systèmes de barrière stérile préformés, les systèmes de barrière stérile et les systèmes d'emballage destinés à maintenir la stérilité jusqu'au point d'utilisation.
La FDA base de données de normes consensuelles reconnues peut être examiné pour déterminer quelles normes sont actuellement reconnues pour les soumissions de dispositifs médicaux américains pertinents.
11. Planifier l'évaluation de la distribution
Le colis peut subir des vibrations, des chocs, une compression, des changements de température et des manipulations pendant le transport.
Préparer les informations concernant :
- Mode d'expédition
- Distance de répartition
- Transport de colis, aérien, maritime ou routier
- Expédition par palette ou non
- Configuration des cartons
- Nombre d'unités par carton
- Orientation produit
- Matériaux de protection
- Empilage maximum
- Conditions de stockage
- Environnement de manipulation attendu
- Marché cible
Les tests de distribution doivent utiliser une configuration d'emballage finale représentative.
La modification du carton, de la quantité d'emballage, de l'insert de protection ou de la disposition des palettes après évaluation peut affecter la relation entre la configuration testée et les expéditions commerciales.
12. Définir les objectifs de durée de conservation et de vieillissement
Si le dispositif doit porter une allégation de durée de conservation, l'étape de préparation doit définir :
- Durée de conservation prévue
- Plan de vieillissement en temps réel
- Plan de vieillissement accéléré le cas échéant
- Température de stockage
- Humidité de stockage
- Configuration du emballage
- Intervalles de test
- Méthodes de test post-vieillissement
- Critères d'acceptation
- Relation entre les études accélérées et en temps réel
Le vieillissement accéléré peut fournir des informations plus précoces, mais l'organisation responsable doit déterminer l'approche applicable et poursuivre les études en temps réel comme l'exige son plan.
L'emballage doit être évalué après les conditions pertinentes de stérilisation, de vieillissement et de distribution plutôt que seulement dans son état initial non transformé.
13. Calculer les quantités d'échantillons avant de commander
Les quantités de validation ne doivent pas être estimées à partir de la seule quantité de production.
Le nombre requis de emballages peut devoir couvrir :
- Essais d'équipements
- Développement de processus d'étanchéité
- Cycles de stérilisation
- Etudes de distribution
- Vieillissement accéléré
- Vieillissement en temps réel
- Tests de emballages
- Échantillons conservés
- Répéter les tests
- Différentes tailles
- Différents lots de production
- Configurations les plus défavorables
- Échantillons de contrôle
Préparez un exemple de matrice montrant :
- Test ou évaluation
- Configuration du emballage
- Configuration du dispositif médical
- Nombre d'échantillons
- Lot de fabrication
- Condition de stérilisation
- Condition de vieillissement
- Date du test
- Quantité conservée
Commander trop peu d'échantillons peut interrompre le programme. Commander une grande quantité avant de confirmer les spécifications peut créer des déchets inutiles.
14. Confirmer si les échantillons sont représentatifs
Demandez si les exemples proposés utilisent la même chose :
- Qualité du matériau
- Structure du film
- Revêtement
- Adhésif
- Dimensions de la pochette ou du plateau
- Conception du joint
- Processus de production
- Équipement
- Impression
- Indicateur de processus
- Emballage extérieur
- Emplacement du fournisseur
Un échantillon générique de stock peut être utile pour l'examen initial de l'ajustement et de l'apparence, mais peut ne pas représenter la configuration commerciale finale.
Toute différence entre les échantillons et le emballage de production proposé doit être documentée et évaluée.
15. Collecter les documents des fournisseurs
En fonction du produit et du partenaire de fabrication sélectionné, les documents pertinents peuvent inclure :
- Spécification du produit
- Fiche technique
- Déclaration de matière
- Certificat d'analyse
- Certificat de conformité
- Certificat de gestion de la qualité
- Traçabilité des lots ou des lots
- rapports d'essaiss disponibles
- Conditions d'étanchéité recommandées
- Informations de compatibilité pour la stérilisation
- Politique de notification de modification
- Dessin approuvé
- Confirmation de l'illustration
- Spécification d'emballage
Les noms de documents seuls ne suffisent pas.
Vérifiez :
- Produit exact couvert
- Qualité du matériau
- Révision
- Dates
- Fournisseur
- Lieu de fabrication
- Échantillon de test
- Conditions de test
- Norme applicable
- Relation avec le emballage cité
Un rapport pour un matériau ou une construction de sachet ne doit pas être automatiquement utilisé pour chaque produit du même fournisseur.
16. Établir la traçabilité
Les échantillons de validation doivent être traçables jusqu'aux informations sur les matériaux, la production et le processus utilisés pour les préparer.
Enregistrement :
- Fournisseur
- Partenaire de fabrication
- Code produit
- Lots de matières
- Lot de fabrication
- Date de production
- Équipement
- Paramètres d'étanchéité
- Dossier d'opérateur ou de production
- Révision du dessin
- Révision de l'illustration
- Lot de stérilisation
- Exemple de destination
- Rapport de test
- Emplacement de l'échantillon conservé
La traçabilité prend en charge les enquêtes si les résultats diffèrent entre les échantillons, les lots de production ou les commandes commerciales ultérieures.
17. Définir le contrôle des modifications avant la production commerciale
Les modifications peuvent affecter la relation entre une configuration validée et une production ultérieure.
Les modifications possibles incluent :
- Fournisseur de matériaux
- Qualité du matériau
- Structure du film
- Revêtement
- Adhésif
- Encre
- Indicateur de processus
- Dimensions
- Conception du joint
- Équipement d'étanchéité
- Lieu de production
- Méthode de stérilisation
- Configuration des cartons
- Méthode de test
Avant l'approbation, discutez :
- Quelles modifications nécessitent une notification
- Qui examine le changement
- Délai de préavis requis
- Si de nouveaux échantillons sont requis
- Si des tests ou une revalidation sont nécessaires
- Comment les documents révisés sont contrôlés
Ne vous fiez pas uniquement à une promesse informelle selon laquelle les matériaux resteront les mêmes.
Liste de contrôle de préparation à la validation des emballages médicaux
Avant le début de la validation formelle, confirmez que les éléments suivants sont disponibles :
Informations sur le dispositif médical
- dispositif médical final ou représentatif
- Dimensions et poids de l'dispositif médical
- Photographies ou dessins
- Matériaux et caractéristiques sensibles
- Zones coupantes ou fragiles
- Orientation requise
- Justification du pire des cas
Spécifications d'emballage
- Format du emballage
- Dimensions internes et externes
- Qualités de matériaux
- Structure de film ou de barquette
- Revêtement et mastic
- Conception du joint
- Impression et indicateurs
- Dessin approuvé
- Numéro de révision
Informations sur le processus
- Équipement d'étanchéité
- Paramètres de processus proposés
- Étalonnage de l'équipement
- Instructions pour l'opérateur
- Méthode d'inspection
- Lieu de production
Informations sur la stérilisation
- Méthode de stérilisation
- Informations sur les cycles
- Exposition maximale et minimale
- Nombre d'expositions
- Fournisseur de stérilisation
- Exigences d'aération ou de séchage
Planification de l'étude
- Méthodes de test
- Critères d'acceptation
- Exemples de quantités
- Lots de production
- Configuration de distribution
- Conditions de vieillissement
- Séquence de test
- Échantillons conservés
Documents
- Spécifications du produit
- Données matérielles
- Certificats
- Rapports disponibles
- Enregistrements de traçabilité
- Accord de contrôle des modifications
- Coordonnées du fournisseur
Erreurs courantes de préparation à la validation
Commencer les tests avant de finaliser la spécification
Si les matériaux, les dimensions ou la conception du joint changent encore, les premiers résultats des tests peuvent ne pas représenter l'emballage final.
Utilisation de emballages vides au lieu de dispositifs médicaux représentatifs
Une pochette vide peut se comporter différemment d'un emballage contenant le dispositif lui-même.
Ignorer les différences entre les équipements de scellement
Les échantillons produits sur des équipements de laboratoire ou de fournisseurs peuvent ne pas représenter le processus de scellage commercial du client.
Sélection uniquement du dispositif médical le plus grand comme pire cas
Le poids, la netteté, le mouvement du sachet, la zone de scellage et l'exposition à la stérilisation peuvent créer différentes conditions les plus défavorables.
Oubli de la distribution et de l'ancienneté des échantillons
Tester uniquement les emballages nouvellement scellés n'évalue pas les conditions ultérieures du cycle de vie.
Commande de trop peu d'échantillons
Des études séparées, des contrôles, des échantillons conservés et des tests répétés peuvent nécessiter plus de emballages que prévu.
Traiter les documents fournisseur comme une validation finale
Les informations du fournisseur soutiennent le projet mais ne valident pas automatiquement le système d'emballage spécifique à l'dispositif médical.
Échec de la documentation des différences entre les échantillons
Si les échantillons de validation diffèrent du emballage commercial prévu, la relation entre eux doit être évaluée.
Consultez notre guide pour erreurs courantes d'achat d'emballages de stérilisation pour les risques supplémentaires liés à l'approvisionnement et à la documentation.
Comment Jinhong Packaging prend en charge la préparation à la validation
Jinhong Packaging est un fournisseur d'emballages et un partenaire de coordination de projets.
En fonction des exigences définies par le client, nous pouvons vous aider à coordonner :
- Révision du format d'emballage
- Communication sur les matériaux et les dimensions
- Partenaires de fabrication sélectionnés
- Échantillons standards et personnalisés
- Spécifications des matériaux disponibles
- Documents fournisseurs applicables
- Informations sur la production et les lots
- Exemples de quantités
- Devis et suivi des délais
- Préparation de l'emballage et de la livraison
- Communication avec des ressources de test externes si convenu
Les documents, échantillons et informations de test disponibles dépendent du produit spécifique et du partenaire de fabrication sélectionné.
Jinhong Packaging ne définit pas la stratégie réglementaire du client, n'approuve pas l'emballage du dispositif médical fini et ne remplace pas les activités de validation de l'organisation responsable.
Questions fréquemment posées
Quand doit commencer la préparation de la validation des emballages médicaux ?
La préparation doit commencer avant que les spécifications finales de l'emballage et les échantillons de validation ne soient approuvés. Une planification précoce permet d'identifier les informations manquantes sur les dispositifs, le matériel, les processus, la stérilisation, les tests et la documentation.
Quelles informations doivent être préparées avant de demander des échantillons de validation ?
Préparez les détails du dispositif, le format de l'emballage, les dimensions, les spécifications des matériaux, le processus de scellage, la méthode de stérilisation, les quantités d'échantillons, le plan d'essais, les exigences en matière de documentation et le calendrier de livraison.
Les rapports d'essais des fournisseurs peuvent-ils remplacer la validation de l'emballage fini ?
Non. Les rapports des fournisseurs peuvent prendre en charge l'évaluation des matériaux et des fournisseurs, mais ils ne valident pas automatiquement le système et les processus d'emballage fini spécifiques à l'dispositif médical du client.
Les échantillons de validation doivent-ils contenir le dispositif médical réel ?
Les échantillons doivent être représentatifs de la configuration commerciale prévue. L'organisation responsable doit déterminer si le dispositif réel, un dispositif équivalent à la production ou une configuration représentative justifiée est approprié.
Combien d'échantillons sont nécessaires pour la validation des emballages médicaux ?
Il n'existe pas de quantité universelle pour chaque projet. Les exigences en matière d'échantillons dépendent du plan de validation, des méthodes de test, des configurations d'emballage, des lots de production, des cycles de stérilisation, des études de vieillissement, des études de distribution, des contrôles et des échantillons conservés.
Qui est responsable de l'approbation du plan de validation des emballages médicaux ?
L'entreprise de dispositifs médicaux ou autre organisation responsable doit déterminer les exigences applicables, approuver le plan de validation et évaluer les résultats. Les fournisseurs et les laboratoires peuvent fournir des informations et des services complémentaires dans le cadre de leur périmètre défini.
Discutez de vos exigences en matière d'emballage médical
Une préparation efficace à la validation des emballages médicaux commence par des informations de projet complètes et contrôlées.
Avant de demander des échantillons, confirmez le dispositif, les spécifications de l'emballage, le processus de scellage, la méthode de stérilisation, l'étape de test, les quantités et les exigences en matière de documentation.
Jinhong Packaging peut aider à coordonner les options d'emballage appropriées, les échantillons représentatifs et les documents fournisseurs disponibles par l'intermédiaire de partenaires de fabrication sélectionnés.
Veuillez envoyer les informations sur votre dispositif médical, le format d'emballage prévu, la méthode de stérilisation, les exigences en matière d'échantillons et l'étape de validation pour un examen initial.
Discutez de votre projet d'emballage médical